Отношения в сфере обращения лекарственных средств регулируются законодательством об обращении лекарственных средств, международными договорами Республики Беларусь и международными нормативными правовыми актами, образующими право Евразийского экономического союза (ЕАЭС) (в соответствии с законом «Об обращении лекарственных средств № 161-З» от 20.07.2006). С 1 января 2026 года регистрация лекарственных средств в Республике Беларусь осуществляется по правилам ЕАЭС наряду с национальными правилами. ЕАЭС включает Россию, Беларусь, Казахстан, Армению и Кыргызстан и создавался для интеграции рынков и гармонизации законодательства в области товарных рынков, включая фармацевтический сектор.
Регистрация лекарственных средств в рамках ЕАЭС представляет собой сложный и многоступенчатый процесс, регламентируемый едиными нормативными актами, направленными на обеспечение эффективности, безопасности и качества лекарственных препаратов, предназначенных для обращения на пространствах стран союза.
Основные регуляторные процедуры ЕАЭС
В рамках ЕАЭС существуют несколько процедур регистрации, которые различаются механизмами, условиями применения и целями. Основные из них – процедура взаимного признания и децентрализованная процедура. Также отдельно выделяются условная регистрация и регистрация в исключительных случаях.
Порядок проведения регистрации регламентируется Решением Совета Евразийской экономической комиссии от 3 ноября 2016 г. № 78 «О правилах регистрации и экспертизы лекарственных средств для медицинского применения», в соответствии с которым «регистрация лекарственного препарата – процесс получения разрешения для медицинского применения лекарственного препарата на территориях одного или нескольких государств-членов, осуществляемый в соответствии с настоящими правилами».
Процедура взаимного признания
В результате процедуры взаимного признания регистрация лекарственного средства осуществляется на рынках нескольких стран ЕАЭС на основании решения, принятого в референтном государстве. Референтное государство — государство-член, осуществляющее подготовку экспертного отчета об оценке безопасности, эффективности и качества лекарственного препарата на основании экспертизы лекарственного препарата; проводит весь объем необходимых испытаний лекарственного препарата и анализ документов.
После регистрации в референтном государстве другие государства признания могут регистрировать препарат на своих рынках без проведения полной повторной экспертизы, при условии соответствия локальным требованиям и возможности получения дополнительных данных по запросу.
Процедура взаимного признания проходит в два этапа:
- Этап 1: в референтном государстве проводится основная экспертиза и подготовка экспертного отчета об оценке безопасности, эффективности и качества лекарственного препарата.
- Этап 2: государства признания получают доступ к экспертному отчету референтного государства и принимают решение о регистрации с возможными дополнительными запросами заявителю.
В отдельных случаях может применяться одновременное инициирование процедуры взаимного признания в нескольких государствах признания (согласовано решениями Совета ЕЭК от 17.03.2022 № 36 и от 29.11.2024 № 117). Если препарат регистрируется с целью обращения на рынке только этого государства – второй этап не проводится (национальная процедура регистрации).
Заявитель подает комплект документов: заявление, квитанция об оплате пошлины, образцы лекарственного препарата и регистрационное досье (CTD), состоящее из пяти модулей:
- Модуль 1: административные данные и региональные требования (формы, маркировка и пр.);
- Модуль 2: сводные обзоры по качеству, доклиническим и клиническим данным;
- Модуль 3: документация по качеству (химия, фармацевтика, биология);
- Модуль 4: доклинические исследования;
- Модуль 5: клинические исследования.
Регистрация и экспертиза в референтном государстве не должны превышать 210 календарных дней с даты подачи заявления; процедура регистрации в государстве признания — не более 100 календарных дней.
Экспертиза лекарственного препарата в референтном государстве предполагает оценку полноты, комплектности и правильности оформления документов регистрационного досье и весь объем испытаний. Представленные образцы лекарственных препаратов анализируются на соответствие требованиям нормативного документа по качеству и воспроизводимости заявленных методик контроля качества. В случае необходимости инициируется фармацевтическая инспекция предприятий, осуществляющих производство заявленных к регистрации лекарственных препаратов. По результатам экспертизы референтное государство составляет экспертный отчет, на основании которого принимается решение о регистрации лекарственного препарата или отказе в регистрации.
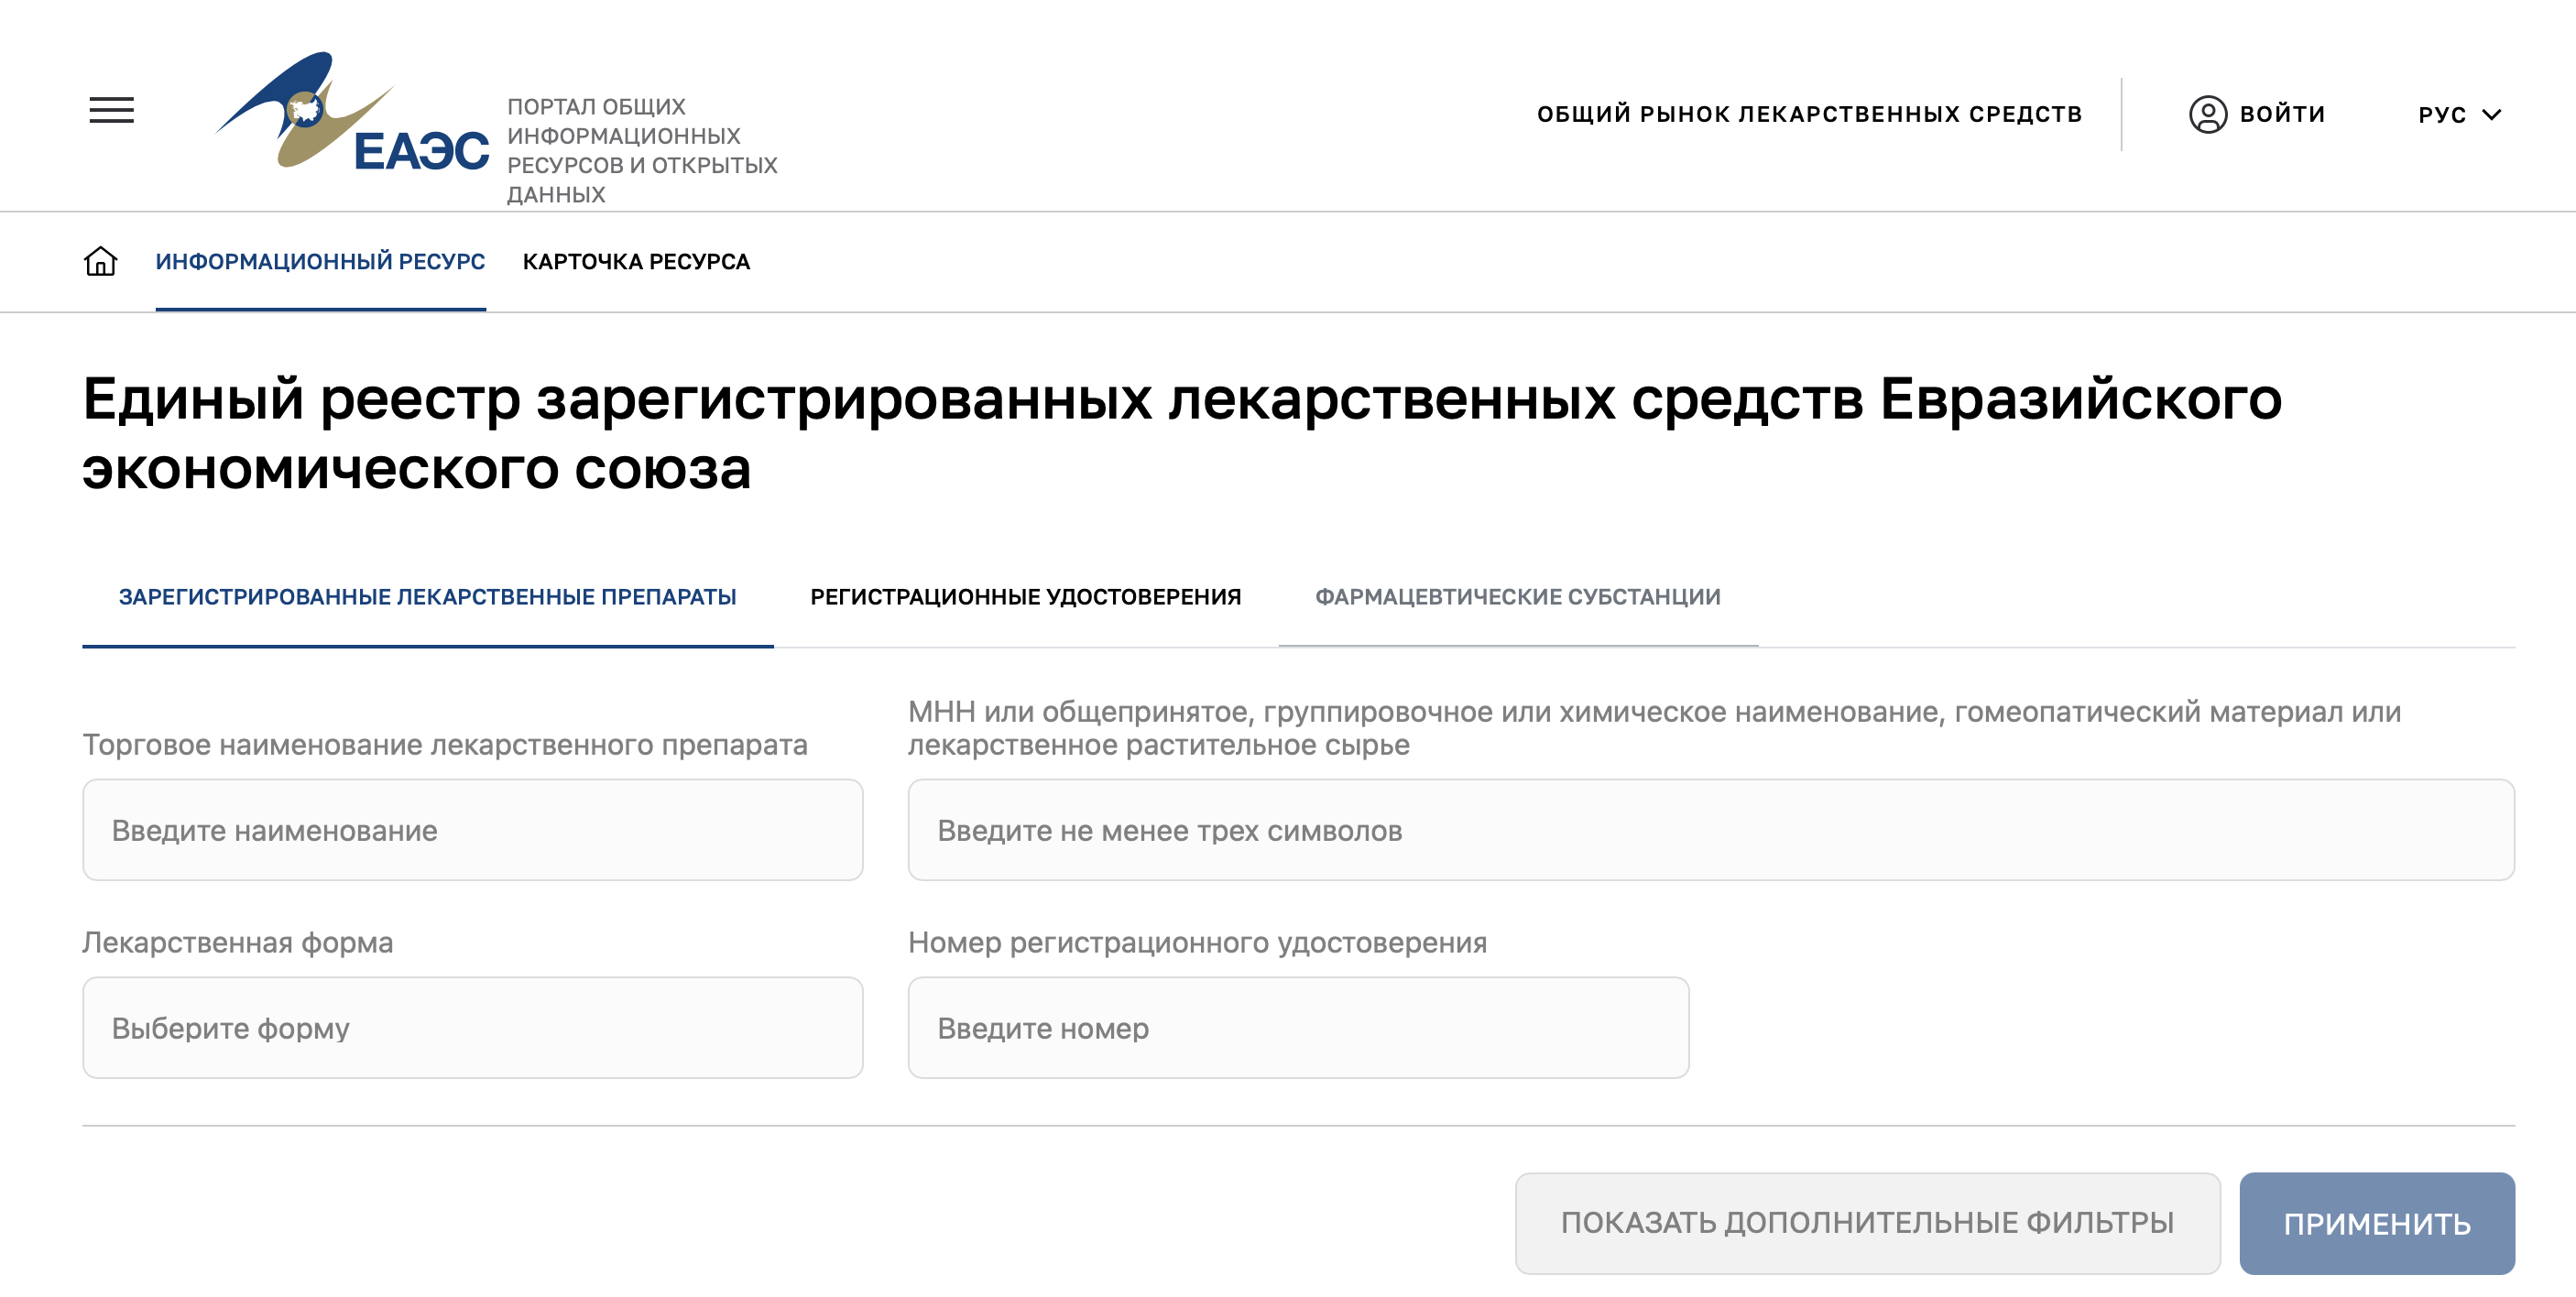
По итогам положительного решения регуляторного органа референтного государства выдаётся регистрационное удостоверение, общая характеристика лекарственного препарата (ОХЛП), инструкция по медицинскому применению, нормативный документ по качеству, образцы упаковки и сам экспертный отчет. Информация о лекарственном средстве и активной фармацевтической субстанции размещается в едином реестре зарегистрированных лекарственных средств ЕАЭС (рис.1). В случае отказа в выдаче регистрационного удостоверения заявитель извещается в течение 10 календарных дней.
Для осуществления процедуры взаимного признания заявитель отправляет запрос в уполномоченный орган референтного государства для разрешения доступа к регистрационному досье и экспертному отчету уполномоченному органу государства признания. Если в ходе изучения документов у государства признания возникают вопросы – они направляются заявителю, в случае отсутствия ответов в установленные сроки – регистрация прекращается. Уполномоченный орган государства признания выдает заключение о возможности признания экспертного отчета референтного государства: при положительном ответе – осуществляется выдача регистрационного удостоверения, ОХЛП и др., отрицательном (с указанием причин) – экспертный совет рассматривает разногласия (60 календарных дней) и после урегулирования разногласий в Экспертном комитете принимается итоговое решение.
Децентрализованная процедура
В данном случае обе части процесса регистрации осуществляются параллельно: подача досье в референтное государство и одновременная работа по регистрации в других странах. Преимущество децентрализованной процедуры — ускоренная параллельная доступность на рынках, однако возможны локальные требования к маркировке, фармаконадзору и локализации данных, которые могут вносить дополнительные задержки.
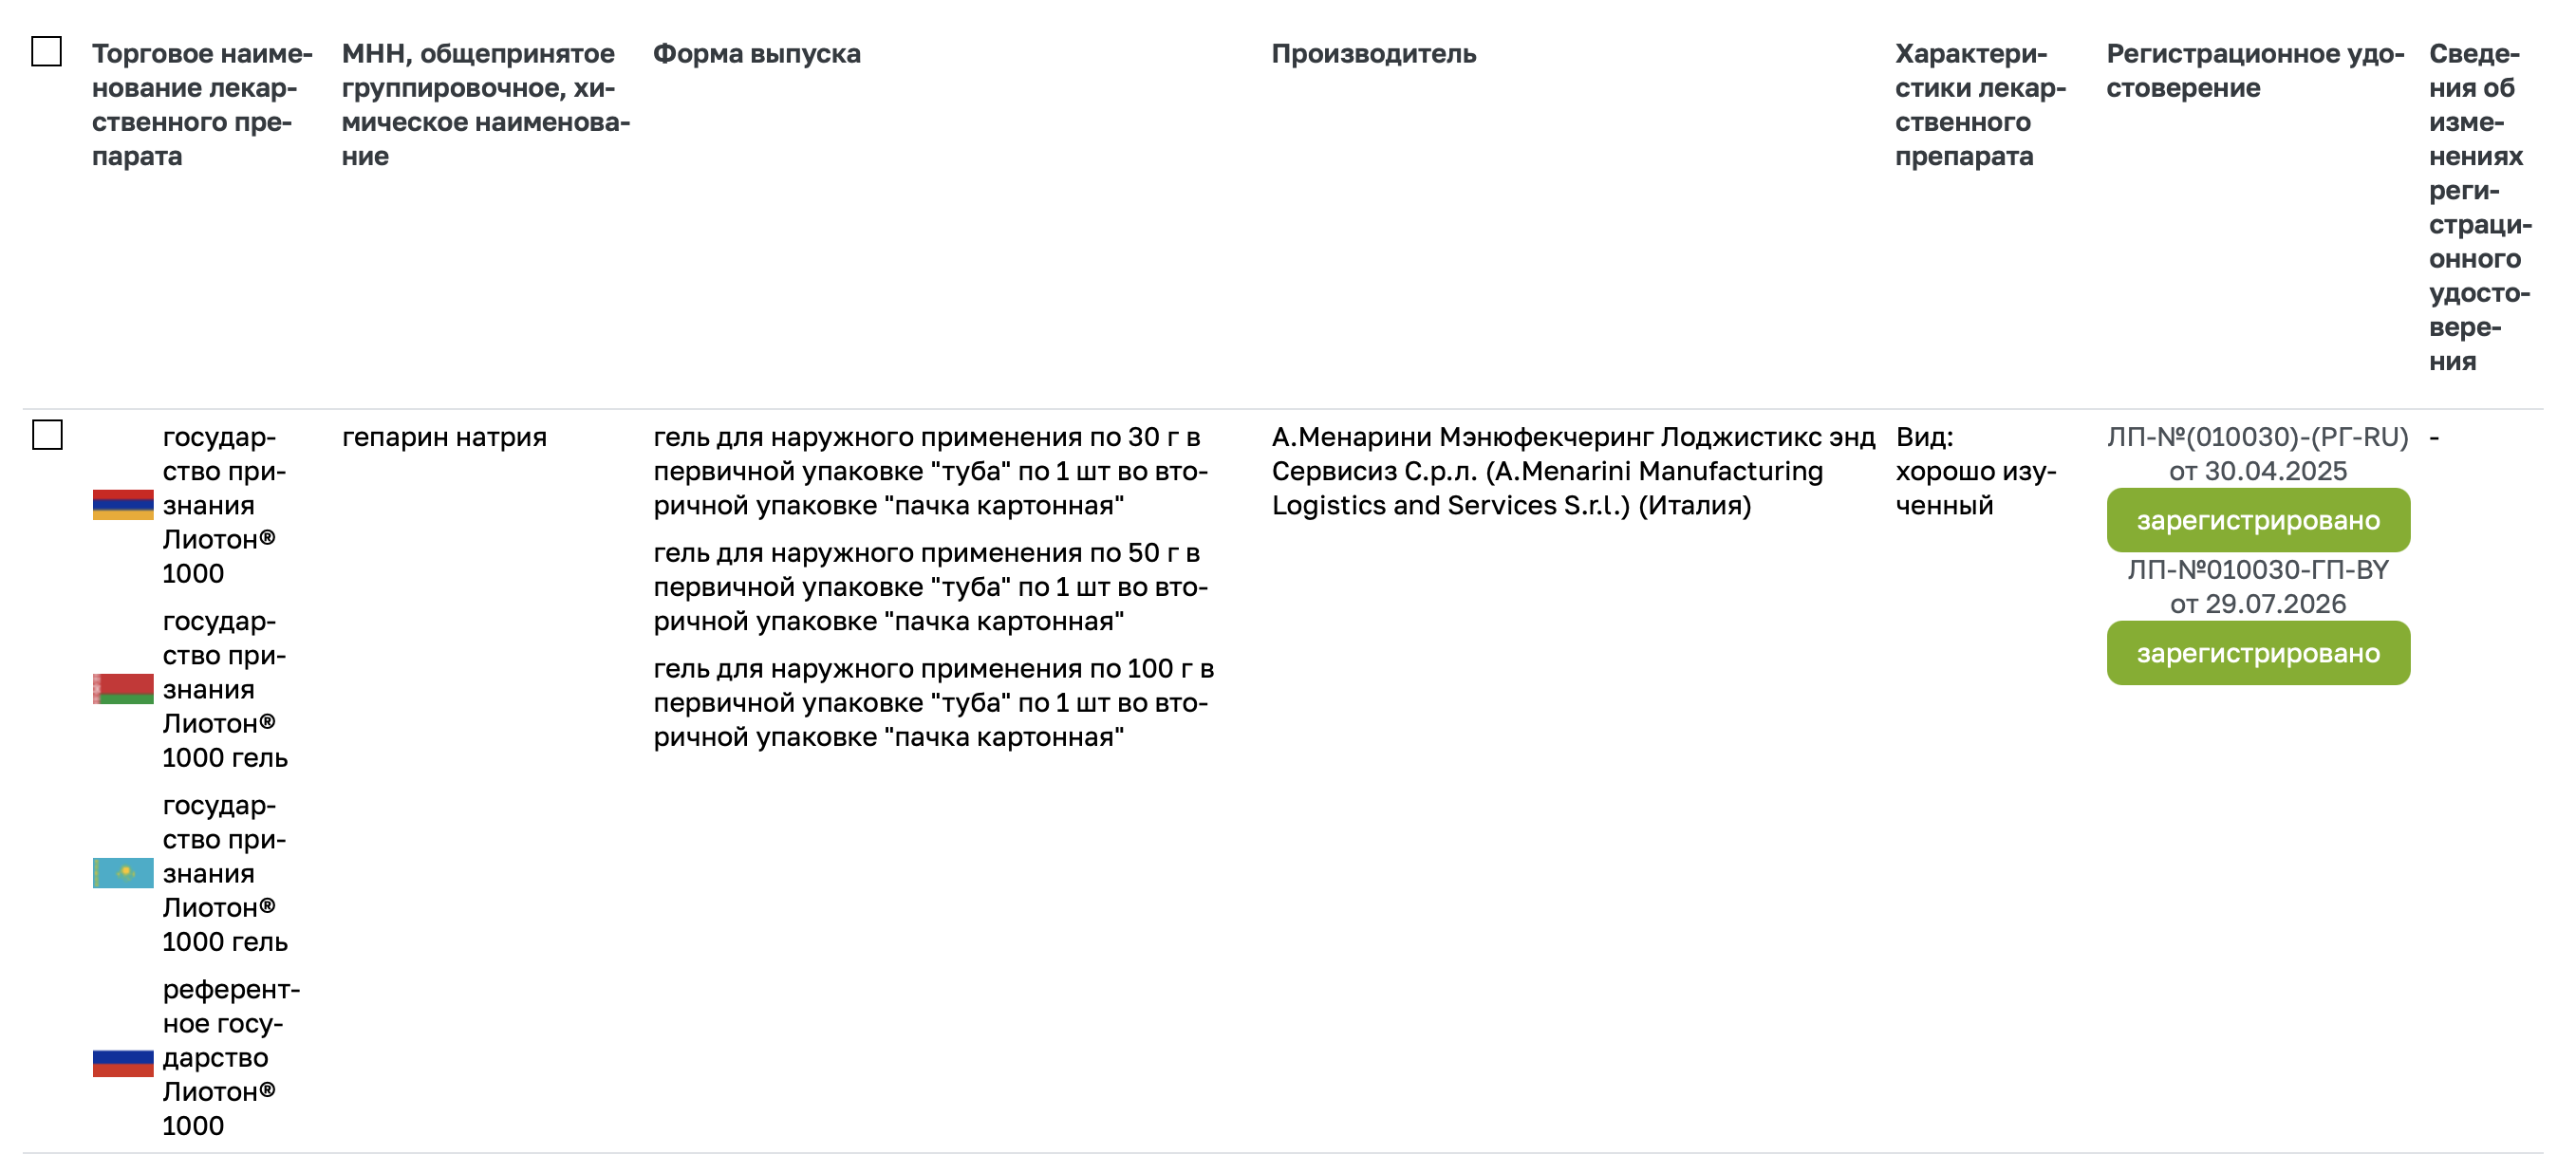
Данные о зарегистрированных лекарственных препаратах, референтном государстве и государствах признания указываются в Едином реестре зарегистрированных лекарственных средств Евразийского экономического союза (рис.2).
Срок действия регистрационного удостоверения на впервые регистрируемый препарат в референтном государстве – 5 лет, по истечении указанного срока – бессрочно (при условии подтверждения его регистрации (перерегистрации)).
Условная регистрация и регистрация в исключительных случаях
Данные способы регистрации применяются при необходимости в кратчайшие сроки получить доступ к препаратам, предназначенным для лечения, профилактики и диагностики тяжелых заболеваний, угрожающих жизни, лечения орфанных заболеваний, в случае чрезвычайных ситуаций и др. При этом регистрация препарата может быть произведена до представления полных клинических данных, если потенциальная польза для пациентов, обусловленная более ранним доступом к лекарству, обоснованно превышает риски, связанные с неполной информацией о его безопасности и эффективности.
Не подлежат регистрации лекарственные препараты:
- изготовленные в аптеках;
- предназначенные для проведения доклинических и клинических исследований;
- предназначенные для использования в качестве выставочных образцов;
- ввезенные физическими лицами для личного применения;
- образцы лекарственных препаратов, предназначенных для регистрации, и стандартные образцы;
- радиофармацевтические препараты, изготовленные непосредственно в медицинских организациях (в порядке, установленном уполномоченными органами государств-членов);
- лекарственные препараты, не предназначенные для реализации на таможенной территории Союза.
Заключение и выводы
- Регистрация лекарственных средств в рамках ЕАЭС опирается на единые принципы обеспечения безопасности, качества и эффективности через гармонизированную регуляторную базу.
- Процедура взаимного признания и децентрализованная процедура являются основными инструментами для снижения дублирования работы, ускорения процесса выхода препаратов на рынок ЕАЭС.
- Выбор процедуры зависит от целей заявителя, заданной рыночной стратегии и локальных особенностей стран-участниц; условная и исключительная регистрации применяются в особых случаях.
Список источников:
1) РЕШЕНИЕ СОВЕТА ЕВРАЗИЙСКОЙ ЭКОНОМИЧЕСКОЙ КОМИССИИ ОТ 3 НОЯБРЯ 2016 № 78 «О ПРАВИЛАХ РЕГИСТРАЦИИ И ЭКСПЕРТИЗЫ ЛЕКАРСТВЕННЫХ СРЕДСТВ ДЛЯ МЕДИЦИНСКОГО ПРИМЕНЕНИЯ»
Авторы:
Бакун Анастасия Сергеевна провизор высшей квалификационной категории
Бакун Екатерина Сергеевна провизор первой квалификационной категории
Публикация носит исключительно информационно-просветительский характер и предназначена для специалистов системы здравоохранения.
Автор публикации и коллектив ресурса "Фармконсилиум справочник лекарственных средств" не извлекают финансовых или иных коммерческих выгод при размещении материала и заявляют об отсутствии конфликта интересов.

